.3263ff2.png)
.0d83381.png)
.dec0422.png)

- 热门文章12
椎间融合器指导原则:融合器‑螺钉系统力学验证要点
- YY/T1832:运动医学缝线动态拉伸性能豁免判定规则
- 推荐性标准指标偏离:泡沫敷料不适用条款科学证据撰写要点
- 人类免疫缺陷病毒抗体试剂末梢血临床试验机构与样本量规则
- IVD变更指导原则:单人份独立灌装试剂稳定性研究
- 牙科复合树脂色号差异项目:色稳定性与固化深度检验要点
- IVD临床试验原始样本界定:衍生核酸样本使用边界解读
- 测序类IVD适用仪器复杂变更定性与申报资料编制指引
- 牙齿漂白剂生物学评价终点判定:接触时间分类与三项基础试验
- 有源医疗器械使用期限边界辨析、验证方法与上市后动态管控
- 医疗器械产品注册证代理机构-超导磁共振磁体外形、制冷与氦泄放设计差异性验证资料梳理
- 解决方案
.e60271e.png) 产品注册 产品注册注意事项想为。。。。。。undefinedundefined1,这是1点undefinedundefined2,这是两点undefinedundefined3,这是三点undefined
.c944dfd.png) 产品认证 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.5c9c52e.png) 产品检测 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.ad5989a.png) 生产企业生产备案/许可 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
测序类IVD适用仪器复杂变更定性与申报资料编制指引



测序类体外诊断试剂适用仪器变更申请表填报全指引
二代测序(NGS)属于高度仪器绑定型体外诊断试剂,试剂的检出限、重复性、测序深度、比对准确度、突变假阳 / 假阴性率,高度依赖测序平台的光学系统、生化反应体系、信号解析算法、配套文库及测序耗材。不同厂商、同一厂商不同型号的二代测序平台,即便底层均为边合成边测序等同类原理,在文库构建配套方案、酶促反应条件、上机加载流程、碱基识别纠错模型、下游生物信息分析管道上往往存在显著差异,因此增加适用仪器不能简单归为一般性机型增补,属于监管界定的复杂变更。本文围绕变更申请表填报逻辑、勾选规则、资料配套、风险识别、审评关注点展开系统说明,为注册申请人规范填报变更申请提供实操参考。
一、变更事项定性:为什么属于复杂变更
常规荧光定量 PCR、胶体金等多数诊断试剂,同方法学不同机型之间的适配验证相对可控,很多仅做简单比对即可完成变更。但二代测序试剂是 “试剂 + 耗材 + 仪器 + 生信分析” 一体化的系统,仪器变更会传导至全链路:文库捕获 / 扩增体系需要匹配仪器的通量、读长设计;测序芯片、测序酶、缓冲液等配套通用耗材由平台厂商定型;上机反应的温度循环、流速、清洗时序由仪器硬件控制;原始信号转换成 fastq、后续比对、质控过滤、突变判定阈值,全部依托平台专属算法。
即便两款测序仪方法学名称一致,更换机型后,同样的阳性质控、低频率突变样本,可能出现覆盖度不均、GC 偏好偏移、嵌合 reads 增多、低频突变检出不稳定等问题。基于上述特性,监管层面将测序类 IVD 新增适用仪器划分为复杂变更,不适用简化变更路径,在申请表勾选、研究资料、风险分析上都有更高要求。
这里需要明确边界:如果是完全同型号、同版本固件、配套耗材版本无差异,仅新增同型号另一台设备,不属于本条复杂变更场景;仅当新增机型为不同厂家机型,或同一厂家下不同型号测序仪,才按复杂变更管理。
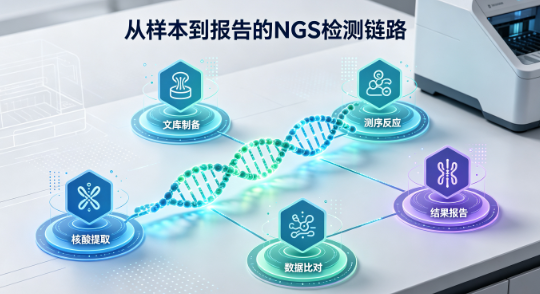
二、变更申请表核心栏目填报规范
(一)变更情形勾选(核心重点)
按照该类变更的定性要求,需要同时勾选两项:
- 选项 2:体外诊断试剂的适用机型变更
- 选项 4:是否为涉及其他情形的许可事项变更
很多申请人容易出现两种错误:只勾选适用机型变更,遗漏勾选其他许可事项变更,直接导致变更定性错误,发补要求重新区分变更等级;或是误勾选 “登记变更 / 备案变更”,将许可事项变更按照备案路径提交,造成申请被退回。
勾选逻辑解释:适用机型变更是表象,而二代测序平台变更带来的是试剂整套性能、分析流程、质控策略、生信算法的系统性影响,超出单纯机型适配的简易变更范畴,因此需要叠加勾选 “涉及其他情形的许可事项变更”,用于提示审评人员按复杂变更开展技术审评。
提示:不同省份、国家药监局医疗器械注册网上办事系统的选项序号文字会存在细微版本差异,填报时优先以当前系统内的文字为准,匹配含义:一类是适用机型变更,一类是其他许可事项变更。
(二)变更情况简述栏怎么写
简述栏文字不宜过短,也不要堆砌试验数据,清晰说明 4 个要素:
- 原注册证载明的适用仪器清单;
- 本次拟新增的仪器(品牌、完整型号、固件版本、配套测序芯片型号);
- 变更原因:如市场临床使用需求,拓展适配 NGS 测序平台;
- 定性说明:本产品为二代测序类体外诊断试剂,新增机型与原有机型在测序反应、配套耗材、操作流程、生物信息分析流程存在差异,本次属于复杂许可事项变更,已按复杂变更开展全套验证。
参考示例: 本注册证原适用仪器为【XX 品牌 A 型号高通量基因测序仪】,本次申请增加适用仪器:YY 品牌 B 型号高通量基因测序仪。两款仪器在文库配套试剂、上机反应流程、信号采集、碱基识别及生物信息分析流程存在差异,属于复杂变更,已完成不同平台之间的比对验证、性能验证、风险评估,提交全套研究资料。
(三)变更前后对比栏
变更前:逐条列出注册证载明全部适用仪器、配套芯片、推荐固件版本。 变更后:原有仪器保留,追加新增仪器型号、配套测序芯片、推荐固件、配套测序通用试剂信息。 注意:不能只写 “增加一台测序仪”,必须把配套绑定耗材一并写明,NGS 试剂和测序芯片、flow cell、测序试剂盒强绑定,配套耗材属于系统组成部分。
(四)变更理由及变更对产品安全有效性影响分析
这一栏是审评重点,不能只写 “无不利影响”,需要结构化表述:
- 说明新旧测序平台硬件、生化体系、数据分析管道差异点;
- 描述本次开展的验证方案,包含样本类型、样本数量、样本梯度(野生、低频突变、高 GC、重复区域等挑战性样本);
- 说明比对判定标准:以原注册平台作为参比,评价一致性、阳性符合率、阴性符合率、突变等位基因频率偏差、测序深度、质控指标;
- 风险分析:识别可能引入的新增风险,例如偏好性差异、低频突变漏检、质控阈值不匹配;说明风险控制措施,例如修订说明书操作章节、限定配套耗材版本、增加平台专属质控要求;
- 结论:验证数据证明在新增机型上,产品性能指标符合产品技术要求,变更不会降低产品安全有效性。
三、配套注册研究资料清单(申请表之外)
申请表勾选只是第一步,复杂变更必须同步提交整套验证资料,也是该类变更高频发补点:
- 平台差异比对报告:新旧测序仪原理、芯片结构、酶促反应体系、上机流程、生信分析流程、质控参数的逐项对比,明确所有差异点;
- 分析性能验证资料:在新增机型上单独开展检出限、重复性、精密度、特异性、干扰试验;
- 方法学比对试验:采用足够样本量,覆盖预期临床样本、临界样本、低频突变样本,和原获批平台进行比对,统计符合率、AF 偏差;
- 生物信息学分析验证:如果新增机型需要调整比对软件、过滤参数、校正模型,需要单独提交生信流程确认、算法验证;
- 风险管理资料更新:更新风险管理报告,补充仪器变更对应的新增危害、风险估计、控制措施;
- 说明书、标签、产品技术要求修订版本:在适用仪器、配套耗材、操作步骤、质控要求同步更新;
- 如果配套文库试剂、测序试剂同步调整,还需要同步评估配套耗材变更的影响。
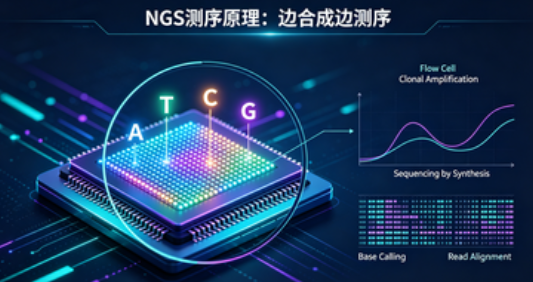
四、高频填报错误汇总
- 勾选错误:仅勾选适用机型变更,不勾选其他许可事项变更,变更等级判定错误;
- 简化申报:认为原理一致就按简单变更申报,未开展平台全套比对验证;
- 信息缺失:只写仪器型号,不写固件版本、测序芯片、配套测序试剂;后续仪器固件升级会产生新的变更;
- 对比描述空洞:变更影响分析只写无不良影响,没有说明平台差异、验证方案和风险控制;
- 多个机型合并申报,验证方案混在一起:每一款新增不同型号测序仪,原则上独立验证,若合并申报需要明确分组和验证边界;
- 遗漏说明书修订:申请表已经新增机型,但说明书仍然保留原有平台,前后不一致。
五、变更完成后的后续管控建议
变更获批之后,企业在体系层面也要同步更新文件:质量体系内的操作 SOP、检验规程、留样复核方案,需要区分不同测序平台对应的操作版本;如果后续仪器厂商推送固件升级,需要建立固件版本管控清单,评估固件改动是否会影响测序结果,必要时再次启动变更。同时在售后、临床使用环节,向医疗机构明确告知该试剂在不同测序平台对应的专属耗材、质控方案,避免临床随意更换耗材版本造成结果偏差。
结语
测序类体外诊断试剂增加不同厂家、不同型号二代测序适用仪器,本质是整套检测系统的拓展适配,不属于简单机型增补。在变更申请表填报阶段,核心要点就是同步勾选适用机型变更以及其他许可事项变更,同时在变更简述、对比表、影响分析中如实说明平台差异、验证策略与风险控制。申请表的勾选和文字描述,是审评人员第一时间判定变更复杂度的入口,填报的严谨度,能够有效降低发补概率,保障变更审评顺利推进。
.36720e2.png)
在线咨询
陈老师
徐老师
王小姐
郭小姐
.2f44860.png)
热线电话
 18576401396 18575592846
.43b2c75.png)
转发网站
.4f4ea8a.png)
在线留言
.a3a1a2a.png)
回到顶部
 请您留言