.3263ff2.png)
.0d83381.png)
.dec0422.png)

- 热门文章12
医疗器械产品注册证代办服务-手术导航设备注册:独立软件组件在结构组成中的载明要求
- 抗肿瘤药物同步开发伴随诊断试剂:药物临床试验相关资料审评要求解读
- 超声AI流程优化审评要点适用场景,病灶分割参考边界说明
- 器审中心罕见病医疗器械审评支持体系:沟通、减免、附条件批准全解析
- 罕见病目录内医疗器械,临床试验减免与附条件批准的审评边界
- 加速老化条件、光学面形与运输稳定性:人工晶状体有效期资料借用实操边界
- 器审中心配套通知:三类器械临床试验前置咨询申报细则解读
- 2027年实施,普通三类医疗器械前置咨询次数上限要求说明
- 第三类IVD可申请临床试验方案前置咨询吗?官方通告解读
- 2027年实施|国家药监局三类器械临床试验前置咨询申请路径
- 医疗器械产品注册证代理机构-种植基台疲劳性能研究:试验选型与技术要求编写指引
- 解决方案
.e60271e.png) 产品注册 产品注册注意事项想为。。。。。。undefinedundefined1,这是1点undefinedundefined2,这是两点undefinedundefined3,这是三点undefined
.c944dfd.png) 产品认证 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.5c9c52e.png) 产品检测 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.ad5989a.png) 生产企业生产备案/许可 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
器审中心罕见病医疗器械审评支持体系:沟通、减免、附条件批准全解析



器审中心罕见病防治医疗器械审评审批支持举措解读
罕见病病种繁多、患者群体分散,临床诊疗手段长期存在供给缺口,与之配套的诊断、治疗类医疗器械研发与注册,一直面临病例少、临床入组难度大、证据采集困难等现实阻碍。为破解这类产品的注册痛点,国家药监局医疗器械技术审评中心持续出台配套政策,搭建多条差异化审评通道,降低罕见病医疗器械的研发与注册门槛,加快临床急需产品落地,惠及罕见病患者群体。
早在 2018 年,器审中心就发布《用于罕见病防治医疗器械注册审查指导原则》,作为该领域注册审评的核心技术文件,明确罕见病医疗器械的审评逻辑、证据评价思路,划定临床试验减免、附条件批准的适用边界。叠加《医疗器械监督管理条例》《医疗器械优先审批程序》等法规文件,形成了包含前置沟通、临床试验灵活评价、附条件批准、优先审评在内的一整套支持体系,覆盖罕见病相关医疗器械、体外诊断试剂全品类。
一、政策适用产品范围界定
享受上述审评支持政策的产品,限定为用于国家多部门联合公布的罕见病目录内疾病的预防、诊断、治疗相关医疗器械,包含体外诊断试剂。不在目录内的疾病对应的器械产品,无法适用这套罕见病专项审评倾斜政策。企业在项目立项阶段,首先要核对产品对应的疾病病种是否纳入官方罕见病目录,这是后续申请前置沟通、临床试验减免、优先审批、附条件批准的基础前提。很多企业在申报前期容易忽略病种核对,导致后续专项通道申请被驳回,拉长项目周期。
二、受理前沟通交流与前置指导机制
前置沟通是罕见病医疗器械注册非常关键的一个环节,也是监管部门为企业设置的事前辅导路径。申请人在正式提交注册申报资料之前,可以通过医疗器械注册企业服务平台(eRPS 系统)提交沟通交流申请,就产品的临床评价路径、试验方案设计、证据链搭建、减免可行性等核心问题,提前和器审中心审评团队开展技术沟通。
沟通交流的全过程会形成正式会议纪要,这份纪要具备重要的参考价值。企业在后续正式注册申报时,需要把沟通纪要、问题对应的解决方案说明一并纳入注册资料,供审评人员参考。对于罕见病产品而言,因为临床证据获取难度高,提前沟通可以避免企业按照常规器械思路设计临床试验,减少后期发补、试验方案推翻重做的风险,是罕见病器械项目规划中优先推荐的动作。
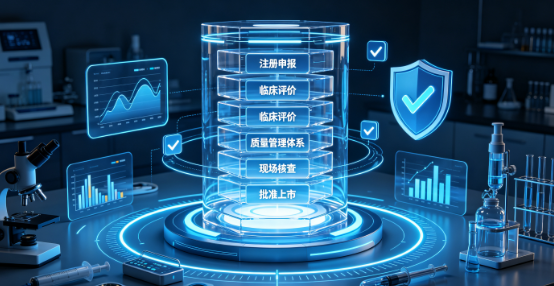
三、临床试验灵活评价与减免机制
罕见病天然存在病例稀缺的特点,照搬常规医疗器械的临床试验样本量、试验设计要求,很多产品几乎无法完成临床验证。因此,指导原则专门设置了临床试验减免规则,核心思路是综合评估已有证据,不强制要求开展大规模临床试验。
是否能够减免临床试验,不是企业自主判定,需要申请人充分论证减免的必要性、科学性与可行性,提交完整的支撑证据,并且提前和审评部门沟通确认,最终由审评部门明确是否可以减免、以及如果仍需要开展试验时对应的最低样本量要求。可用于支撑减免的证据包含充分的非临床研究数据、已发表的行业共识文献、境外成熟临床使用数据、同品种比对数据等。即便同意减免,企业依然要完整开展风险管理,论证产品的风险受益比可接受,不能简单理解为 “免试验等于免证据”。
四、附条件批准上市通道
针对临床急需、风险受益优势明确的罕见病防治医疗器械,监管机构可以依据法规作出附条件批准的决定,这也是罕见病器械非常有代表性的政策红利。附条件批准的核心逻辑,是在上市前已有证据能够初步证明产品获益大于风险,但部分长期安全性、有效性数据尚不充分的前提下,允许产品先行上市,快速满足临床刚需。
注册证书上会载明附条件对应的全部要求,例如限定上市后需要持续开展的临床随访研究、数据收集任务、完成时限等。注册人必须严格按照注册证载明内容持续推进上市后研究,在产品延续注册环节,将上市后积累的研究资料一并提交监管部门审核。如果到期无法完成对应的研究任务,或者后续数据提示风险不可控,将会影响产品延续注册,甚至触发后续风险处置措施。
五、优先审批程序申请路径
除了前置沟通、附条件批准之外,符合条件的罕见病医疗器械还可以同步申请医疗器械优先审批程序。产品需要满足核心条件:用于诊断或者治疗罕见病,并且具备明显临床优势。企业在提交注册申请的同时,同步提交优先审批的认定申请,经论证通过后纳入优先审批通道。
纳入优先审批之后,器审中心会优先安排技术审评,省级药监部门优先安排注册质量管理体系核查。审评阶段,企业还可以走专项沟通渠道,和审评团队高效对接技术疑问,压缩整体审评周期。这里需要区分优先审批和附条件批准,二者是两套独立机制,可以单独使用,也可以根据产品情况组合使用,企业需要根据自身产品的证据成熟度合理规划。
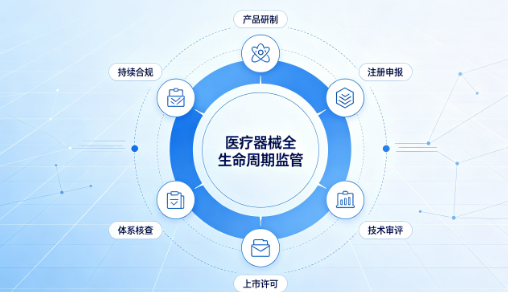
六、配套专项指导文件体系
为了让审评要求落地,器审中心除了通用的罕见病指导原则之外,还针对高频的罕见病诊断试剂发布专项审查指导原则,形成分层的技术指引。已经公开的包括氨基酸、肉碱及琥珀酰丙酮检测试剂,遗传性耳聋相关基因突变检测试剂,地中海贫血相关基因检测试剂,SMN1(运动神经元存活基因 1)检测试剂等产品的注册审查指导原则。
这类专项指导原则,会针对对应病种的流行病学特点、检测性能指标、临床评价方案、参考区间设置、阳性判断值等给出细化要求,企业开发对应病种的 IVD 试剂时,除了通用罕见病原则之外,需要同步遵循专项指导原则,让资料编写更贴合审评预期。
七、企业项目实操要点与常见误区
第一,不要混淆政策适用边界。优先审批、附条件批准、临床试验减免,全部建立在病种属于官方罕见病目录的前提之上,不属于目录病种无法享受倾斜政策。
第二,前置沟通不等于审批结论,沟通纪要仅作为技术指导,不替代后续注册审评,最终是否能够减免试验、附条件批准,以正式审评结论为准。
第三,附条件批准不是简化监管,只是把部分长期临床验证工作后置,上市后研究义务刚性很强,企业要提前规划随访、数据收集方案,避免延续注册受阻。
第四,优先审批通道需要论证 “明显临床优势”,单纯复刻已有上市产品,很难通过优先审批认定。
第五,多条通道可以组合规划,但需要在项目早期梳理清楚证据链条,避免多个政策叠加带来的资料冲突。
总体来看,这套审评支持体系,是基于罕见病患者的临床需求、行业研发现实困难设置的差异化监管机制,核心是在守住安全底线的前提下,灵活评价证据,缩短临床急需产品的上市周期。对于研发企业来说,应当在项目早期对接审评沟通,结合产品特性选择适配的注册路径,用好罕见病专项审评政策,平衡研发投入、证据要求和上市节奏。
.36720e2.png)
在线咨询
陈老师
徐老师
王小姐
郭小姐
.2f44860.png)
热线电话
 18576401396 18575592846
.43b2c75.png)
转发网站
.4f4ea8a.png)
在线留言
.a3a1a2a.png)
回到顶部
 请您留言