.3263ff2.png)
.0d83381.png)
.dec0422.png)

- 解决方案
.e60271e.png) 产品注册 产品注册注意事项想为。。。。。。undefinedundefined1,这是1点undefinedundefined2,这是两点undefinedundefined3,这是三点undefined
.c944dfd.png) 产品认证 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.5c9c52e.png) 产品检测 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.ad5989a.png) 生产企业生产备案/许可 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
医疗器械产品注册证代理机构-PET/MR软件重建与AI后处理模块注册资料撰写规范
发布时间:2026-10-22 文章来源:快可利新闻中心 阅读人数:14 分享: 


正电子发射磁共振成像系统(PET/MR)注册审查指导原则解读
本文基于 PET/MR 注册审查指导原则,用于指导注册企业准备申报资料,同时统一审评尺度。文件属于指导性文件,不具备强制效力,企业可采用其他合规评价路径并配套充分验证资料,后续会随法规、技术发展动态修订。
该产品分类编码 06-17-03,为第三类医疗器械,包含一体式、插入式、分体式结构,本导则主体针对完全集成式 PET/MR,其余构型可参照适用。
一、注册单元划分规则
注册单元按照适用范围、PET 子系统、MR 子系统三大维度划分。头部专用与全身型 PET/MR 分属不同单元;PET 探测器晶体、环数、探测器结构差异大,或者 MR 磁体、梯度、射频系统发生重大改动时,均需要拆分注册单元。
二、综述资料撰写要点
综述资料包含产品概述、工作原理、结构组成、性能参数、型号规格、适用范围、禁忌、上市历史、外部接口与联合使用器械信息。
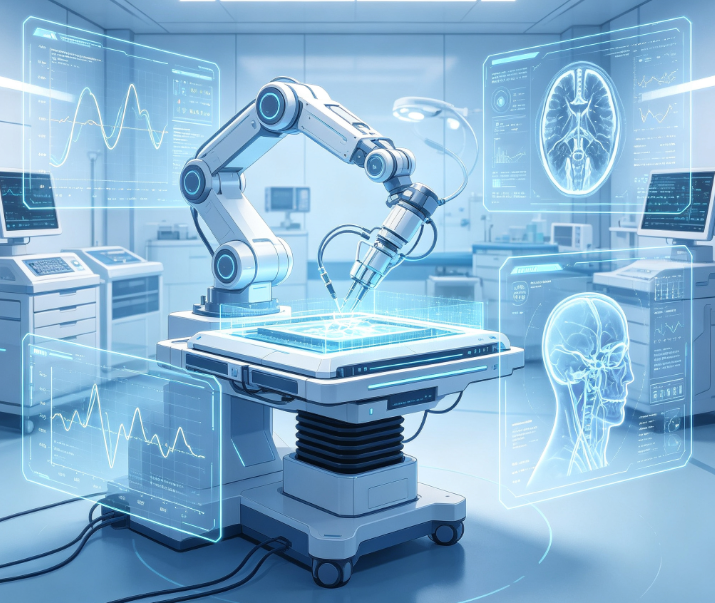
整机由 PET 探测子系统、MR 超导磁体与射频梯度子系统、检查床、工作站、生理门控单元等组成。申报时需提交整机布置图、系统框图、扫描架剖面图,重点说明 PET 与 MR 之间射频屏蔽、磁场匀场、冷却、去耦等抗干扰设计。
性能除 PET、MR 单项指标外,必须考核融合性能:图像配准精度、相互电磁干扰、噪声水平。软件模块涵盖采集、重建、配准融合、后处理;若搭载 AI 算法,按 AI 医疗器械指导原则提交验证资料。
同时明确产品适用范围、操作者资质、使用储存环境、禁忌人群,梳理境外上市历史、不良事件、召回记录,说明外接接口、配套门控等联合器械的集成测试情况。
三、非临床研究资料要求
- 风险管理:依据 GB/T 42062 开展风险识别,重点识别磁场、射频、辐射、硬件失效、软件算法相关危害,落实风险控制措施。
- 产品技术要求与注册检验:覆盖电气安全、电磁兼容、MR 专用安全、激光安全、PET 成像性能、融合配准指标,执行 YY/T 1719、YY/T 1840、GB 9706.1 等现行有效标准;选取配置最高、风险最大机型作为典型样机,检验覆盖单元内全部型号。
- 性能与工程研究:除 PET、MR 各自验证外,核心开展 PET-MR 兼容性、衰减校正、运动伪影校正、配准精度专项验证;新技术、新算法需单独提供确认验证资料。
- 辐射、软件、生物学、消毒研究:辐射防护重点管控核素给药后的放射防护;软件按照医疗器械软件、网络安全指导原则开展,含现成软件评估;接触人体部件完成生物学评价;明确清洁消毒方案与有效性验证。
- 动物试验:非强制,新厂商首款设备、全新架构、全新关键器件、新增临床应用场景时,建议补充动物试验,用于模体试验之外的成像算法、动态成像验证。
- 稳定性研究:评估整机及磁体、探测器、线圈等关键部件使用期限;开展包装运输环境试验,验证运输振动、温湿度不会损伤设备。
四、临床评价、说明书与体系资料
PET/MR 不在免于临床评价目录内,临床评价可参照 PET/CT、MR 同品种评价导则开展同品种比对,也可按要求开展临床试验或采信境外临床数据。
说明书除常规标识外,必须写明质控流程、维护周期、配套门控设备信息、关键性能参数、使用禁忌;注册申报同时提交符合法规要求的质量管理体系资料。
上一篇:已是第一篇
下一篇:已是最后一篇
- 热门文章12
医疗器械产品注册证代理服务-医疗器械全生命周期风险管理计划 职责与评审机制说明
- 医疗器械产品注册证代办公司-腹腔内窥镜患者模型选型 气腹形变与血管搏动模拟说明
- 医疗器械产品注册证代理服务-多国器械监管体系下植入类产品风险监测与优化策略探析
- 医疗器械产品注册证代办机构-设计开发输入对医疗器械性能评价的支撑机制与合规要点
- 医疗器械产品注册证代办公司-EO灭菌衍生物毒性风险溯源与医疗器械科学审评要点解析
- 医疗器械产品注册证代办服务-CRISPR基因编辑POCT检测技术优劣势与临床审评规范研究
- 医疗器械产品注册证代理机构-MR影像自适应放疗系统工作原理与精准治疗价值探析
- FDA认证辅导-医疗器械FDA批准后研究实施细则、报告要求与监管机制研究
- 医疗器械产品注册证代理公司-血液透析耗材铝离子污染溯源及远期毒性损伤机制研究
- 医疗器械产品注册证代理服务-血清隐球菌荚膜多糖抗原检测试剂预期用途与审评规范研究
- 医疗器械产品注册证代理-欧盟MDR与国内器械法规风险获益评价合规要点对比
- 热门项目
主体单位: 深圳市快可利信息技术有限公司 运营维护单位: 深圳市快可利信息技术有限公司 版权所有: 肯达信企业管理顾问有限公司
粤ICP备2020125901号-6 违法/不良信息举报邮箱:2101952100@qq.com
.36720e2.png)
在线咨询
陈老师
徐老师
王小姐
郭小姐
.2f44860.png)
热线电话
 18576401396 18575592846
.43b2c75.png)
转发网站
.4f4ea8a.png)
在线留言
.a3a1a2a.png)
回到顶部
 请您留言